<?xml version="1.0" encoding="ISO-8859-1"?><article xmlns:mml="http://www.w3.org/1998/Math/MathML" xmlns:xlink="http://www.w3.org/1999/xlink" xmlns:xsi="http://www.w3.org/2001/XMLSchema-instance">
<front>
<journal-meta>
<journal-id>0186-2391</journal-id>
<journal-title><![CDATA[Acta pediátrica de México]]></journal-title>
<abbrev-journal-title><![CDATA[Acta pediatr. Méx]]></abbrev-journal-title>
<issn>0186-2391</issn>
<publisher>
<publisher-name><![CDATA[Instituto Nacional de Pediatría]]></publisher-name>
</publisher>
</journal-meta>
<article-meta>
<article-id>S0186-23912015000200006</article-id>
<title-group>
<article-title xml:lang="es"><![CDATA[Supervivencia prolongada en el síndrome de Casamassima-Morton-Nance: Reporte de caso y revisión de la literatura]]></article-title>
<article-title xml:lang="en"><![CDATA[Prolonged survival in Casamassima Morton Nance Syndrome: Case report and review of the literature]]></article-title>
</title-group>
<contrib-group>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Huerta-Uribe]]></surname>
<given-names><![CDATA[Nidia]]></given-names>
</name>
<xref ref-type="aff" rid="A01"/>
</contrib>
<contrib contrib-type="author">
<name>
<surname><![CDATA[Villarroel-Cortés]]></surname>
<given-names><![CDATA[Camilo]]></given-names>
</name>
<xref ref-type="aff" rid="A02"/>
</contrib>
</contrib-group>
<aff id="A01">
<institution><![CDATA[,Instituto Nacional de Pediatría  ]]></institution>
<addr-line><![CDATA[México Distrito Federal]]></addr-line>
<country>México</country>
</aff>
<aff id="A02">
<institution><![CDATA[,Instituto Nacional de Pediatría Departamento de Genética Humana ]]></institution>
<addr-line><![CDATA[México Distrito Federal]]></addr-line>
<country>México</country>
</aff>
<pub-date pub-type="pub">
<day>00</day>
<month>04</month>
<year>2015</year>
</pub-date>
<pub-date pub-type="epub">
<day>00</day>
<month>04</month>
<year>2015</year>
</pub-date>
<volume>36</volume>
<numero>2</numero>
<fpage>89</fpage>
<lpage>96</lpage>
<copyright-statement/>
<copyright-year/>
<self-uri xlink:href="http://www.scielo.org.mx/scielo.php?script=sci_arttext&amp;pid=S0186-23912015000200006&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://www.scielo.org.mx/scielo.php?script=sci_abstract&amp;pid=S0186-23912015000200006&amp;lng=en&amp;nrm=iso"></self-uri><self-uri xlink:href="http://www.scielo.org.mx/scielo.php?script=sci_pdf&amp;pid=S0186-23912015000200006&amp;lng=en&amp;nrm=iso"></self-uri><abstract abstract-type="short" xml:lang="es"><p><![CDATA[El síndrome de Casamassima-Morton-Nance es una entidad rara, de etiología desconocida y mal pronóstico, que pertenece al grupo heterogéneo de las disostosis espondilocostales. Este síndrome, además de defectos vertebrales y arcos costales, comprende atresia anal y anormalidades genitourinarias como criptorquidia, hidrocele, hidronefrosis, agenesia renal, cloaca y fístulas urinarias, entre otras. En este trabajo informamos el caso de una niña de seis años de edad, sin historia de consanguinidad y con cariotipo normal, que presenta alteraciones congénitas, costovertebrales, anales y urogenitales compatibles con el síndrome de Casamassima-Morton-Nance. En su evolución se agregaron retraso psicomotor grave, epilepsia y litiasis renal recidivante, hallazgos no reportados en los casos previos, posiblemente por el fallecimiento temprano. Se han propuesto como mecanismos causales la herencia autosómica recesiva, mutaciones de novo y al menos dos casos han presentado rearreglos cromosómicos. Este reporte propone la posibilidad de supervivencia hasta la etapa escolar a partir de un abordaje multidisciplinario temprano; aunque el síndrome puede condicionar retraso psicomotor importante. La etiología permanece desconocida y no se descarta que sea heterogénea, por lo que los casos son candidatos a hibridación genómica comparativa en microarreglos o a secuenciación exómica.]]></p></abstract>
<abstract abstract-type="short" xml:lang="en"><p><![CDATA[Casamassima Morton Nance Syndrome (CMNS) is an extraordinary entity, of unknown aetiology and poor prognosis, which belongs to the heterogeneous group of spondylocostal dysostosis. The syndrome is characterized by costal and vertebral anomalies, anal atresia and genitourinary defects, such as cryptorchidism, hydrocele, hydronephrosis, renal agenesis, cloaca and urinary fistula, among others. In this work we report a 6 year-old girl, no history of consanguinity and with normal karyotype, presenting costovertebral, anal and urogenital congenital defects, consistent with CMNS. In the evolution of the disease, the patient presented severe psychomotor delay, epilepsy and relapsing renal lithiasis. These findings have not been mentioned in the previous reports, probably due to short survival. The causal mechanisms proposed are autosomal recessive inheritance, de novo mutations and chromosomal rearrangements, present in at least two cases. This report illustrates the possibility of achieving a longer survival, up to scholar age, by an early multidisciplinary approach, although the syndrome may cause severe psychomotor delay. The aetiology remains unknown, perhaps being heterogeneous, which makes these patients suitable for comparative genomic hybridization to microarrays or exome sequencing.]]></p></abstract>
<kwd-group>
<kwd lng="es"><![CDATA[síndrome de Casamassima-Morton-Nance]]></kwd>
<kwd lng="es"><![CDATA[disostosis espondilocostal]]></kwd>
<kwd lng="es"><![CDATA[malformación urogenital]]></kwd>
<kwd lng="es"><![CDATA[litiasis renal recidivante]]></kwd>
<kwd lng="es"><![CDATA[retraso psicomotor]]></kwd>
<kwd lng="en"><![CDATA[Casamassima Morton Nance Syndrome]]></kwd>
<kwd lng="en"><![CDATA[spondylocostal dysostosis]]></kwd>
<kwd lng="en"><![CDATA[urogenital malformation]]></kwd>
<kwd lng="en"><![CDATA[relapsing renal lithiasis]]></kwd>
<kwd lng="en"><![CDATA[psychomotor delay]]></kwd>
</kwd-group>
</article-meta>
</front><body><![CDATA[  	    <p align="justify"><font face="verdana" size="4">Caso cl&iacute;nico de inter&eacute;s especial</font></p>  	    <p>&nbsp;</p>  	    <p align="center"><font face="verdana" size="4"><b>Supervivencia prolongada en el s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance. Reporte de caso y revisi&oacute;n de la literatura</b></font></p>  	    <p>&nbsp;</p>  	    <p align="center"><font face="verdana" size="3"><b>Prolonged survival in Casamassima Morton Nance Syndrome. Case report and review of the literature</b></font></p>  	    <p>&nbsp;</p>  	    <p align="center"><font face="verdana" size="2"><b>Nidia Huerta&#45;Uribe<sup>1</sup>, Camilo Villarroel&#45;Cort&eacute;s<sup>2</sup></b></font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><sup><i>1</i></sup> <i>M&eacute;dico Pediatra.</i></font></p>  	    ]]></body>
<body><![CDATA[<p align="justify"><font face="verdana" size="2"><i><sup>2</sup> M&eacute;dico Especialista en Gen&eacute;tica Humana. Departamento de Gen&eacute;tica Humana. Instituto Nacional de Pediatr&iacute;a, M&eacute;xico, D.F.</i></font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>Correspondencia:</b></font></p>  	    <p align="justify"><font face="verdana" size="2"><i>Nidia Huerta Uribe    <br> 	Insurgentes Sur 3700&#45;C    <br> 	Col. Insurgentes Cuicuilco    <br> 	CP 04530, M&eacute;xico, Distrito Federal    <br> 	Tel&eacute;fono: 044 (55) 29 36 50 73</i>    <br><a href="mailto:nidiahu33@hotmail.com">nidiahu33@hotmail.com</a></font></p>  	    <p>&nbsp;</p>  	    ]]></body>
<body><![CDATA[<p align="justify"><font face="verdana" size="2">Recibido: 15 de abril del 2014    <br> 	Aceptado: 11 de agosto del 2014</font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>RESUMEN</b></font></p>  	    <p align="justify"><font face="verdana" size="2">El s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance es una entidad rara, de etiolog&iacute;a desconocida y mal pron&oacute;stico, que pertenece al grupo heterog&eacute;neo de las disostosis espondilocostales. Este s&iacute;ndrome, adem&aacute;s de defectos vertebrales y arcos costales, comprende atresia anal y anormalidades genitourinarias como criptorquidia, hidrocele, hidronefrosis, agenesia renal, cloaca y f&iacute;stulas urinarias, entre otras. En este trabajo informamos el caso de una ni&ntilde;a de seis a&ntilde;os de edad, sin historia de consanguinidad y con cariotipo normal, que presenta alteraciones cong&eacute;nitas, costovertebrales, anales y urogenitales compatibles con el s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance. En su evoluci&oacute;n se agregaron retraso psicomotor grave, epilepsia y litiasis renal recidivante, hallazgos no reportados en los casos previos, posiblemente por el fallecimiento temprano. Se han propuesto como mecanismos causales la herencia autos&oacute;mica recesiva, mutaciones <i>de novo</i> y al menos dos casos han presentado rearreglos cromos&oacute;micos. Este reporte propone la posibilidad de supervivencia hasta la etapa escolar a partir de un abordaje multidisciplinario temprano; aunque el s&iacute;ndrome puede condicionar retraso psicomotor importante. La etiolog&iacute;a permanece desconocida y no se descarta que sea heterog&eacute;nea, por lo que los casos son candidatos a hibridaci&oacute;n gen&oacute;mica comparativa en microarreglos o a secuenciaci&oacute;n ex&oacute;mica.</font></p>  	    <p align="justify"><font face="verdana" size="2"><b>Palabras clave:</b> s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance, disostosis espondilocostal, malformaci&oacute;n urogenital, litiasis renal recidivante, retraso psicomotor.</font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>ABSTRACT</b></font></p>  	    <p align="justify"><font face="verdana" size="2">Casamassima Morton Nance Syndrome (CMNS) is an extraordinary entity, of unknown aetiology and poor prognosis, which belongs to the heterogeneous group of spondylocostal dysostosis. The syndrome is characterized by costal and vertebral anomalies, anal atresia and genitourinary defects, such as cryptorchidism, hydrocele, hydronephrosis, renal agenesis, cloaca and urinary fistula, among others. In this work we report a 6 year&#45;old girl, no history of consanguinity and with normal karyotype, presenting costovertebral, anal and urogenital congenital defects, consistent with CMNS. In the evolution of the disease, the patient presented severe psychomotor delay, epilepsy and relapsing renal lithiasis. These findings have not been mentioned in the previous reports, probably due to short survival. The causal mechanisms proposed are autosomal recessive inheritance, de novo mutations and chromosomal rearrangements, present in at least two cases. This report illustrates the possibility of achieving a longer survival, up to scholar age, by an early multidisciplinary approach, although the syndrome may cause severe psychomotor delay. The aetiology remains unknown, perhaps being heterogeneous, which makes these patients suitable for comparative genomic hybridization to microarrays or exome sequencing.</font></p>  	    <p align="justify"><font face="verdana" size="2"><b>Key words:</b> Casamassima Morton Nance Syndrome, spondylocostal dysostosis, urogenital malformation, relapsing renal lithiasis, psychomotor delay.</font></p>  	    ]]></body>
<body><![CDATA[<p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>INTRODUCCI&Oacute;N</b></font></p>  	    <p align="justify"><font face="verdana" size="2">El s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance fue descrito por primera vez en 1981 en dos hermanos menonitas que presentaban disostosis espondilocostal, atresia anal y anomal&iacute;as urogenitales.<sup>1</sup> Este s&iacute;ndrome pertenece al grupo heterog&eacute;neo de las disostosis espondilocostales o espondilotor&aacute;cicas,<sup>2</sup> en el que los hallazgos en com&uacute;n incluyen anormalidades en la segmentaci&oacute;n de las v&eacute;rtebras y arcos costales.<sup>3</sup> Adem&aacute;s de los defectos espondilocostales este s&iacute;ndrome se caracteriza por atresia anal y anormalidades genitourinarias como criptorquidia, hidrocele, hidronefrosis, agenesia renal, cloaca y f&iacute;stulas urinarias, entre otras.</font></p>  	    <p align="justify"><font face="verdana" size="2">Aunque la incidencia de los defectos vertebrales cong&eacute;nitos es alta (1 por cada 1 000 reci&eacute;n nacidos vivos)<sup>4</sup> en el caso del s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance s&oacute;lo hay seis pacientes reportados hasta el momento, por lo que su incidencia real se desconoce; sin embargo, en un estudio retrospectivo en Espa&ntilde;a se estim&oacute; una frecuencia de 0.3 por cada 100 000 reci&eacute;n nacidos vivos.<sup>5</sup> Por el antecedente de consanguinidad en el primer reporte se sugiri&oacute; una etiolog&iacute;a gen&eacute;tica con patr&oacute;n de herencia autos&oacute;mico recesivo,<sup>1</sup> no sustentada en el resto de los casos reportados. El pron&oacute;stico se considera malo debido a que todos los casos reportados, excepto uno, han fallecido de forma temprana o han sido interrumpidos prenatalmente, es por ello que se desconoce mucho de la evoluci&oacute;n cl&iacute;nica en los supervivientes.</font></p>  	    <p align="justify"><font face="verdana" size="2">En este informe presentamos el caso de una ni&ntilde;a de seis a&ntilde;os de edad con s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance y discutimos los hallazgos cl&iacute;nicos con respecto a lo reportado en la literatura.</font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>REPORTE DE CASO</b></font></p>  	    <p align="justify"><font face="verdana" size="2">Ni&ntilde;a de seis a&ntilde;os, producto del tercer embarazo de una madre de 24 a&ntilde;os y padre de 25 a&ntilde;os de edad al nacimiento, ambos de origen mexicano, sanos, sin historia de consanguinidad, endogamia o familiares afectados. Embarazo sin contacto con terat&oacute;genos, al cuarto mes de gestaci&oacute;n se detect&oacute; por ultrasonograf&iacute;a hidropes&iacute;a fetal, hidrometrocolpos y probable ano imperforado, por lo que se refiri&oacute; a un centro especializado para su seguimiento. Naci&oacute; por parto eut&oacute;cico a t&eacute;rmino, con un peso de 3 370 g, talla de 49 cm y Apgar de 6 requiriendo 2 ciclos de presi&oacute;n positiva.</font></p>  	    <p align="justify"><font face="verdana" size="2">Al nacimiento se corroboraron la malformaci&oacute;n anorrectal con cloaca y ano imperforado, adem&aacute;s de hidronefrosis bilateral, persistencia del conducto arterioso y deformidad tor&aacute;cica. El ano imperforado, la hidronefrosis y la cardiopat&iacute;a cong&eacute;nita hicieron necesario realizar vesicostom&iacute;a y colostom&iacute;a descendente, as&iacute; como cierre quir&uacute;rgico de la persistencia del conducto arterioso. La paciente se envi&oacute; al Instituto Nacional de Pediatr&iacute;a para continuar su manejo.</font></p>  	    <p align="justify"><font face="verdana" size="2">A la exploraci&oacute;n f&iacute;sica se encontraron peso y talla por debajo del centil 3, hipoton&iacute;a generalizada, dolicocefalia, frente amplia, hipertricosis, cejas difusas en tercio medio y externo, puente nasal ancho, &uacute;lceras corneales, narinas antevertidas, labio inferior b&iacute;fido, boca en carpa, paladar &iacute;ntegro, pabellones auriculares bien conformados, t&oacute;rax asim&eacute;trico, ano imperforado, genitales con hipoplasia importante de labios menores y mayores, cl&iacute;toris grande, apertura &uacute;nica tipo cloaca, sin extrofia. Escoliosis con convexidad tor&aacute;cica derecha, prominencia &oacute;sea a nivel de sacro. Extremidades hipotr&oacute;ficas e hipot&oacute;nicas, manos y pies sin alteraciones morfol&oacute;gicas.</font></p>  	    ]]></body>
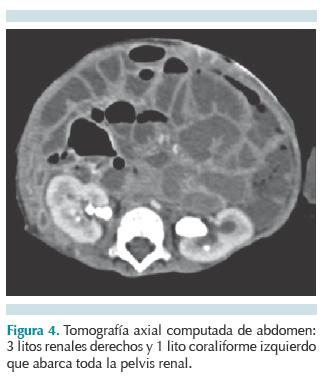
<body><![CDATA[<p align="justify"><font face="verdana" size="2">Dentro de sus ex&aacute;menes paracl&iacute;nicos se realiz&oacute; serie &oacute;sea radiol&oacute;gica que demostr&oacute; 9 arcos costales derechos e izquierdos, con deformidad en los &uacute;ltimos, adem&aacute;s de ausencia de dos cuerpos vertebrales y hemiv&eacute;rtebras a nivel tor&aacute;cico (<a href="#f1">Figura 1</a>); serie es&oacute;fago&#45;gastro&#45;duodenal con alteraci&oacute;n de la mec&aacute;nica de la degluci&oacute;n y reflujo gastroesof&aacute;gico. Ecocardiograma con hipertensi&oacute;n arterial pulmonar, insuficiencia tricusp&iacute;dea severa y mitral leve. Ultrasonograf&iacute;a con hidronefrosis persistente (<a href="#f2">Figura 2</a>) y reflujo vesicoureteral bilateral. Cistouretrograf&iacute;a miccional con vejiga neurog&eacute;nica con incontinencia urinaria. Colograma distal con paso del medio de contraste del recto sigmoides a la vejiga por comunicaci&oacute;n distal (cloaca) (<a href="#f3">Figura 3</a>).</font></p>  	    <p align="center"><font face="verdana" size="2"><a name="f1"></a></font></p>  	    <p align="center"><font face="verdana" size="2"><img src="/img/revistas/apm/v36n2/a6f1.jpg"></font></p>  	    <p align="center"><font face="verdana" size="2"><a name="f2"></a></font></p>  	    <p align="center"><font face="verdana" size="2"><img src="/img/revistas/apm/v36n2/a6f2.jpg"></font></p>  	    <p align="center"><font face="verdana" size="2"><a name="f3"></a></font></p>  	    <p align="center"><font face="verdana" size="2"><img src="/img/revistas/apm/v36n2/a6f3.jpg"></font></p>  	    <p align="justify"><font face="verdana" size="2">Durante su evoluci&oacute;n curs&oacute; con peso y talla bajos y displasia broncopulmonar; actualmente sin requerir ox&iacute;geno suplementario. A los 10 meses de edad present&oacute; prolapso de vesicostom&iacute;a, por lo que se efectu&oacute; trigonoplast&iacute;a y rehechura de vesicostom&iacute;a. A los 2 a&ntilde;os 8 meses de edad present&oacute; litiasis renal y vesical tratada con litotom&iacute;a. A los 3 a&ntilde;os 9 meses curs&oacute; con cuadro de obstrucci&oacute;n intestinal y litiasis recidivante, por lo que se practic&oacute; laparotom&iacute;a exploradora con adherenci&oacute;lisis extensa, corte y ligadura de f&iacute;stula rectocloacal, drenaje de absceso retro&#45; y suprap&uacute;bico y nefrolitotom&iacute;a con colocaci&oacute;n de cat&eacute;ter doble J. Su &uacute;ltima hospitalizaci&oacute;n fue a los 4 a&ntilde;os 1 mes de edad, tambi&eacute;n por litiasis recidivante, incluyendo un lito coraliforme en pelvis renal izquierda, con funci&oacute;n renal preservada (<a href="#f4">Figura 4</a>). Adem&aacute;s, la paciente curs&oacute; con m&uacute;ltiples hospitalizaciones por procesos infecciosos a nivel pulmonar, abdominal y urinario, todos resueltos con &eacute;xito.</font></p>  	    <p align="center"><font face="verdana" size="2"><a name="f4"></a></font></p>  	    <p align="center"><font face="verdana" size="2"><img src="/img/revistas/apm/v36n2/a6f4.jpg"></font></p>  	    ]]></body>
<body><![CDATA[<p align="justify"><font face="verdana" size="2">Sus hitos del desarrollo mostraron un retraso significativo de manera global, present&oacute; fijaci&oacute;n de la mirada y sonrisa social a los 2 meses, pinza gruesa a los 2 a&ntilde;os, balbuceos a los 2 a&ntilde;os 10 meses. Actualmente presenta pobre control de tronco y no ha desarrollado lenguaje. Adem&aacute;s del retraso psicomotor grave, la paciente continua con desnutrici&oacute;n cr&oacute;nica.</font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>DISCUSI&Oacute;N</b></font></p>  	    <p align="justify"><font face="verdana" size="2">Consideramos que las caracter&iacute;sticas encontradas en esta paciente son compatibles con el s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance que se incluye en el cat&aacute;logo de entidades mendelianas (OMIM 271520). Este s&iacute;ndrome se caracteriza por atresia anal y anormalidades genitourinarias aunadas a disostosis espondilocostal,<sup>3</sup> todas de presentaci&oacute;n grave. La mayor&iacute;a de los casos, incluyendo el presente, han sido detectados prenatalmente por medio de ultrasonograf&iacute;a de segundo trimestre, lo que sugiere que es una herramienta valiosa en la sospecha. Las anomal&iacute;as encontradas m&aacute;s frecuentemente mediante ultrasonograf&iacute;a incluyen: masas abdominales, hidronefrosis, arteria umbilical &uacute;nica y anormalidades vertebrales. A pesar de la gravedad de los defectos en la mayor&iacute;a de los casos el crecimiento intrauterino fue normal; s&oacute;lo en dos casos, con muerte prenatal, se reportaron peso y talla bajos para la edad gestacional.<sup>3,6</sup> En cuanto a los hallazgos fenot&iacute;picos posnatales todos los casos presentaron hemiv&eacute;rtebras y anomal&iacute;as de arcos costales como fusi&oacute;n, agenesia y costillas b&iacute;fidas, entre otras. Tambi&eacute;n son constantes las alteraciones anales ya que seis de los siete casos presentaron atresia anal y el restante se report&oacute; con implantaci&oacute;n anterior.<sup>7</sup> Igualmente, todos presentaron malformaciones urogenitales diversas: cuatro casos con hidronefrosis y tres casos, incluyendo el nuestro, con seno urogenital o f&iacute;stula rectovesical. Dentro de las malformaciones genitales descritas m&aacute;s frecuentemente se encuentran: hidrometrocolpos, vagina septada y agenesia de genitales externos o internos.<sup>1&#45;3,6&#45;8</sup> Con base en lo anterior consideramos que la tr&iacute;ada de anomal&iacute;as costovertebrales, anales y genitourinarias se mantiene hasta ahora como el criterio principal para el diagn&oacute;stico.</font></p>  	    <p align="justify"><font face="verdana" size="2">Debemos destacar que en ninguno de los otros casos se reporta litiasis renal, mientras que nuestro caso present&oacute; gran morbilidad asociada con litiasis recidivante. Las causas m&aacute;s frecuentes de este hallazgo en ni&ntilde;os incluyen historia o presencia de infecci&oacute;n en v&iacute;as urinarias, antecedentes familiares de litiasis y trastornos metab&oacute;licos.<sup>9,10</sup> En nuestra paciente consideramos que la causa puede ser multifactorial, siendo determinantes la malformaci&oacute;n de las v&iacute;as urinarias e inmovilizaci&oacute;n, que de forma secundaria provocaron infecciones urinarias recurrentes. Existe riesgo de disfunci&oacute;n y cicatrices renales que se deben vigilar en la paciente.</font></p>  	    <p align="justify"><font face="verdana" size="2">Los hallazgos de cardiopat&iacute;a cong&eacute;nita, defectos intestinales y dismorfias faciales son menos constantes. En tres casos, incluyendo el presentado, se reportaron una o m&aacute;s malformaciones cardiacas, entre ellas persistencia del conducto arterioso, comunicaci&oacute;n interventricular, doble salida de ventr&iacute;culo derecho, estenosis de la arteria pulmonar e insuficiencias valvulares.<sup>4,8</sup> Los defectos intestinales reportados incluyen: v&oacute;lvulo y malrotaci&oacute;n intestinal, divert&iacute;culo de Meckel y calcificaciones abdominales;<sup>2,6,8</sup> que no se encontraron en nuestra paciente.</font></p>  	    <p align="justify"><font face="verdana" size="2">Por otro lado, en la mayor&iacute;a de los casos descritos no fue posible evaluar el desarrollo psicomotor, principalmente por el fallecimiento temprano; tampoco han sido descritos defectos estructurales del sistema nervioso central. Sin embargo, nuestra paciente tiene retraso psicomotor grave, epilepsia parcial y s&iacute;ndrome hipot&oacute;nico, lo que hace probable que este s&iacute;ndrome se asocie con estas alteraciones neurol&oacute;gicas y confiera un pron&oacute;stico de retraso mental de grave a profundo para los supervivientes, lo cual incrementar&iacute;a la morbilidad y disminuye la calidad de vida de los afectados.</font></p>  	    <p align="justify"><font face="verdana" size="2">En el diagn&oacute;stico diferencial debemos considerar principalmente al espectro de s&iacute;ndromes con anomal&iacute;as de la segmentaci&oacute;n de las v&eacute;rtebras y costillas: el s&iacute;ndrome de Jarcho&#45;Levin o disostosis espondilocostal 1 (SCDO1) (OMIM 277300) es el m&aacute;s reconocido de ellos;<sup>5</sup> sin embargo, tanto &eacute;ste como SCDO2, SCDO3, SCDO4 y SCDO5, est&aacute;n constituidos &uacute;nicamente por defectos severos costovertebrales y la presencia de cloaca e hidronefrosis bilateral los excluyen. La asociaci&oacute;n VACTERL presenta defectos vertebrales, atresia anal, alteraciones renales y cardiopat&iacute;a cong&eacute;nita; no obstante, las alteraciones costales, la presencia de cloaca y el retraso psicomotor no forman parte de este diagn&oacute;stico.<sup>11</sup> Por otro lado, se sabe que los pacientes con anemia de Fanconi frecuentemente presentan defectos al nacimiento, que sugieren el diagn&oacute;stico de asociaci&oacute;n VACTERL, siendo las m&aacute;s frecuentes las anomal&iacute;as radiales y renales<sup>11</sup> pero sin incluir las alteraciones costales y la cloaca mencionadas.</font></p>  	    <p align="justify"><font face="verdana" size="2">En cuanto a la forma de herencia y etiolog&iacute;a del s&iacute;ndrome, con excepci&oacute;n del primer caso propuesto como probable autos&oacute;mico recesivo,<sup>1</sup> ninguno de los otros cuenta con antecedente de consanguinidad o hermanos afectados. Mortier y sus colaboradores<sup>12</sup> analizaron 26 pacientes con m&uacute;ltiples defectos de la segmentaci&oacute;n vertebral y concluyeron que la mayor&iacute;a de los casos asociados con malformaciones mayores de otros &oacute;rganos pertenecen a casos espor&aacute;dicos, dentro de los que se pueden incluir mutaciones <i>de novo</i>. Da&iuml;kha&#45;Dahmane y sus colegas8 informaron sobre un caso de s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance con una translocaci&oacute;n balanceada (6;9) (p12;q12) heredada de la madre, sugiriendo alg&uacute;n gen responsable en los loci de los puntos de ruptura en 6p o 9q.<sup>8</sup> En 2012, Sasaki y su grupo<sup>6</sup> reportaron un caso con una deleci&oacute;n <i>de novo</i> (8)(p23.1). Este locus contiene el gen del factor de transcripci&oacute;n <i>GATA4</i>, relacionado con malformaciones cardiacas, pero no con malformaciones urogenitales, anales y espondilocostales. Se sabe que el desarrollo vertebral est&aacute; controlado por un n&uacute;mero limitado de genes, dentro de los que se encuentran <i>DLL3, MESP2, SCDO3, LFNG</i> y<i>HES7</i>, responsables de formas monog&eacute;nicas de disostosis espondilocostal con herencia autos&oacute;mica recesiva incluyendo Jarcho&#45;Levin,<sup>13</sup> y <i>TBX6</i> responsable de 2 casos de disostosis espondilocostal autos&oacute;mica dominante.<sup>4</sup> Sin embargo, tampoco las alteraciones en estos genes explicar&iacute;an el conjunto de defectos del s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance.</font></p>  	    <p align="justify"><font face="verdana" size="2">Dada la probable relaci&oacute;n del s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance tanto con mutaciones recesivas como con desbalances cromos&oacute;micos, adem&aacute;s de cariotipo, existe la necesidad de realizar en los afectados tanto el estudio de hibridaci&oacute;n gen&oacute;mica comparativa en microarreglos (arrayCGH) como de secuenciaci&oacute;n ex&oacute;mica,<sup>14&#45;16</sup> que podr&iacute;an permitir la detecci&oacute;n de las variantes causales del trastorno. Ambos m&eacute;todos desafortunadamente son poco accesibles en nuestro medio, por lo que no pudieron realizarse en este caso. Por otro lado, terat&oacute;genos como la diabetes materna, radiaci&oacute;n ionizante, alcohol y f&aacute;rmacos tambi&eacute;n se han descrito como perturbadores del proceso de desarrollo embriol&oacute;gico del esqueleto axial,<sup>17,18</sup> pero en los casos del s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance no ha sido descrito el contacto con dichos agentes. Podemos apreciar entonces que la etiolog&iacute;a no est&aacute; clara, pero que existe una gran probabilidad de una causa heterog&eacute;nea para el fenotipo del s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance.</font></p>  	    ]]></body>
<body><![CDATA[<p align="justify"><font face="verdana" size="2">La disostosis espondilocostal se asocia con una gran variedad de anomal&iacute;as cong&eacute;nitas.<sup>19</sup> En una revisi&oacute;n de otros defectos en ni&ntilde;os con disostosis espondilocostal se encontr&oacute; a la disgenesia caudal como la m&aacute;s frecuentemente asociada,<sup>20</sup> y se refiere que la mayor&iacute;a de los casos con disostosis espondilocostal y anomal&iacute;as urogenitales, anales u otras, se han considerado err&oacute;neamente como Jarcho&#45;Levin (SCDO 1), lo que sugiere que el s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance, adem&aacute;s de presentar una baja incidencia, ha sido subdiagnosticado debido en parte a que la clasificaci&oacute;n de estas entidades inicialmente era poco espec&iacute;fica y a que no se ha definido por completo el espectro cl&iacute;nico del s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance.</font></p>  	    <p align="justify"><font face="verdana" size="2">La evoluci&oacute;n y pron&oacute;stico de este s&iacute;ndrome son malos. De los tres casos previos, nacidos vivos, uno muri&oacute; a los 7 meses de edad, otro se reporta vivo a los 20 meses y otro a los 4 a&ntilde;os que, sin embargo, tuvo la presentaci&oacute;n m&aacute;s leve sin ano imperforado.<sup>1,2,7</sup> No existe relaci&oacute;n entre el grado de afecci&oacute;n vertebral y la letalidad del s&iacute;ndrome,<sup>12</sup> siendo la gravedad de los defectos asociados la que va a determinar el pron&oacute;stico.<sup>5</sup> La mayor morbilidad est&aacute; asociada con restricci&oacute;n pulmonar, infecciones recurrentes y complicaciones renales secundarias a las malformaciones genitourinarias, as&iacute; como con los m&uacute;ltiples procedimientos quir&uacute;rgicos requeridos para corregir los defectos.<sup>2,7</sup></font></p>  	    <p align="justify"><font face="verdana" size="2">Nuestra paciente tiene supervivencia prolongada, probablemente por el abordaje oportuno y la correcci&oacute;n exitosa de las malformaciones presentadas, as&iacute; como un tratamiento en&eacute;rgico de las infecciones pulmonares y de v&iacute;as urinarias.</font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>CONCLUSIONES</b></font></p>  	    <p align="justify"><font face="verdana" size="2">Aunque el s&iacute;ndrome de Casamassima&#45;Morton&#45;Nance es raro, posiblemente se encuentre subdiagnosticado y tiene gran importancia cl&iacute;nica por tratarse de una entidad multimalformativa con pron&oacute;stico en general pobre; los problemas restrictivos a nivel pulmonar y las complicaciones renales secundarias son las causas principales de morbilidad y mortalidad.</font></p>  	    <p align="justify"><font face="verdana" size="2">Este reporte ilustra la posibilidad de supervivencia hasta la etapa escolar a partir de un abordaje multidisciplinario temprano. Sin embargo, los supervivientes pueden presentar problemas neurol&oacute;gicos importantes como retraso psicomotor grave. La etiolog&iacute;a permanece desconocida y no se descarta que sea heterog&eacute;nea, por lo que los casos son candidatos a estudios moleculares tales como arrayCGH o a secuenciaci&oacute;n ex&oacute;mica.</font></p>  	    <p>&nbsp;</p>  	    <p align="justify"><font face="verdana" size="2"><b>REFERENCIAS</b></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">1. Casamassima AC, Morton CC, Nance WE, Kodroff M, Caldwell R, Kelly T, et al. Spondylocostal Dysostosis Associated with Anal and Urogenital Anomalies in a Mennonite Sibship. Am J Med Genet 1981;8:117&#45;127.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190715&pid=S0186-2391201500020000600001&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">2. Aguinaga M, Yllescas E, Canseco M, Machuca A, Acevedo S, May&eacute;n&#45;Molina DG. Prenatal Clinical Characteristics of Casamassima&#45;Morton&#45;Nance Syndrome. Prenat Diagn 2009;29:172&#45;176.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190717&pid=S0186-2391201500020000600002&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">3. Thauvin&#45;Robinet. Spondylocostal Dysostosis, Anal and Genitourinary Malformations in a Fetal Case: A New Case of Casamassima&#45;Morton&#45;Nance Syndrome? Eur J Med Genet 2007;50:85&#45;91.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190719&pid=S0186-2391201500020000600003&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">4. Sparrow DB, McInerney&#45;Leo A, Gucev ZS, Gardiner B, Marshall M, Leo PJ, et al. Autosomal Dominant Spondylocostal Dysostosis is Caused by Mutation in TBX6. Hum Mol Genet 2013;22(8):1625&#45;1631.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190721&pid=S0186-2391201500020000600004&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">5. Mart&iacute;nez&#45;Fr&iacute;as ML, Bermejo&#45;S&aacute;nchez E, Mart&iacute;nez&#45;Santana S, Nieto&#45;Conde C, Eng&uuml;&eacute;s&#45;Jimeno J, P&eacute;rez&#45;Fern&aacute;ndez JL, et al. S&iacute;ndromes de Jarcho&#45;Levin y Casamassima: Diagn&oacute;stico Diferencial y Frecuencia en Espa&ntilde;a. An Esp Pediatr 1998;48(5):510&#45;514.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190723&pid=S0186-2391201500020000600005&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">6. Sasaki A, Hayashi S, Oi R, Anami A, Hanaoka M, Miyazaki O, et al. A Fetus Diagnosed with Casamassima&#45;Morton&#45;Nance Syndrome with de novo del(8)(p23.1). Prenat Diagn 2011;31:407&#45;409.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190725&pid=S0186-2391201500020000600006&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">7. P&eacute;rez FJ, Tobar V, Gonz&aacute;lez LE. S&iacute;ndrome de Casamassima Morton Nance: Reporte de Caso y Revisi&oacute;n de la Literatura. Urol Colom 2009;18(3):121&#45;126.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190727&pid=S0186-2391201500020000600007&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">8. Daikha&#45;Dahmane F, Huten Y, Morvan J, Szpiro&#45;Tapia S, Nessmann C, Eydoux P. Fetus with Casamassima&#45;Morton&#45;Nance Syndrome and an Inherited (6;9) Balanced Translocation. Am J Med Genet 1998;80:514&#45;517.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190729&pid=S0186-2391201500020000600008&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">9. Camacho D&iacute;az JA, Casas G&oacute;mez J, Amat Barn&eacute;s A, Gim&eacute;nez Llort A, Garc&iacute;a Garc&iacute;a L. Litiasis Renal en el Ni&ntilde;o. An Esp Pediatr 1996;44(3):225&#45;228.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190731&pid=S0186-2391201500020000600009&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">10. Santos&#45;Ruiz MI, Hidalgo&#45;Barquero del Rosal E, Garc&iacute;a&#45;Blanco JM. Urolitiasis en la Infancia: Revisi&oacute;n Cl&iacute;nica y Epidemiol&oacute;gica de los &Uacute;ltimos A&ntilde;os en Nuestro Medio. Vox Pedi&aacute;trica 2004;12(1):13&#45;19.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190733&pid=S0186-2391201500020000600010&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">11. Alter BP, Rosenberg PS. VACTERL&#45;H Association and Fanconi Anemia. Mol Syndromol 2013;4:87&#45;93.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190735&pid=S0186-2391201500020000600011&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">12. Mortier GR, Lachman RS, Bocian M, Rimoin DL. Multiple Vertebral Segmentation Defects: Analysis of 26 New Patients and Review of the Literature. Am J Med Genet 1996;61:310&#45;319.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190737&pid=S0186-2391201500020000600012&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">13. Gucev ZS, Tasic V, Pop&#45;Jordanova N, Sparrow DB, Dunwoodie SL, Ellard S, et al. Autosomal Dominant Spondylocostal Dysostosis in Three Generations of a Macedonian Family: Negative Mutation Analysis of DLL3, MESP2, HES7, and LFNG. Am J Med Genet Part A 2010;152A:1378&#45;1382.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190739&pid=S0186-2391201500020000600013&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">14. Theisen A. Microarray&#45;based Comparative Genomic Hybridization (aCGH). Nature Education 2008;1(1):45.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190741&pid=S0186-2391201500020000600014&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">15. Bamshad MJ, Ng SB, Bigham AW, Tabor HK, Emond MJ, Nickerson DA, et al. Exom Sequencing as a Tool for Mendelian Disease Gene Discovery. Nat Rev Genet 2011;12:745&#45;755.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190743&pid=S0186-2391201500020000600015&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">16. Kiezun A, Garimella K, Do R, Stitziel NO, Neale BM, McLaren PJ, et al. Exome Sequencing and the Genetic Basis of Complex Traits. Nat Genet 2012;44(6):623&#45;630.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190745&pid=S0186-2391201500020000600016&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">17. Nazer J, Ram&iacute;rez R. Malformaciones Cong&eacute;nitas en los Hijos de Madres Diab&eacute;ticas. Rev Med Chile &#91;online&#93; 2000;128(9):1045&#45;1052.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190747&pid=S0186-2391201500020000600017&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">18. Chen CP. Syndromes, Disorders and Maternal Risk Factors Associated with Neural Tube Defects (II). Taiwan J Obstet Gynecol 2008;47(1):10&#45;17.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190749&pid=S0186-2391201500020000600018&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">19. Devos EA, Leroy JG, Braeckman JJ, Vanden&#45;Bulcke LJ, Langer LO. Spondylocostal Dysostosis and Urinary Tract Anomaly: Definition and Review of an Entity. Eur J Pediatr 1978;128:7&#45;15.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190751&pid=S0186-2391201500020000600019&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>  	    <!-- ref --><p align="justify"><font face="verdana" size="2">20. Mart&iacute;nez&#45;Fr&iacute;as ML, Bermejo&#45;S&aacute;nchez E, Pais&aacute;n L, Mart&iacute;n M, Eg&uuml;&eacute;s J, L&oacute;pez JA. Severe Spondylocostal Dysostosis Associated With Other Congenital Anomalies: A Clinical/Epidemiologic Analysis and Description of Ten Cases From the Spanish Registry. Am J Med Genet 1994;51:203&#45;212.    &nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;&nbsp;[&#160;<a href="javascript:void(0);" onclick="javascript: window.open('/scielo.php?script=sci_nlinks&ref=190753&pid=S0186-2391201500020000600020&lng=','','width=640,height=500,resizable=yes,scrollbars=1,menubar=yes,');">Links</a>&#160;]<!-- end-ref --></font></p>      ]]></body>
<back>
<ref-list>
<ref id="B1">
<label>1</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Casamassima]]></surname>
<given-names><![CDATA[AC]]></given-names>
</name>
<name>
<surname><![CDATA[Morton]]></surname>
<given-names><![CDATA[CC]]></given-names>
</name>
<name>
<surname><![CDATA[Nance]]></surname>
<given-names><![CDATA[WE]]></given-names>
</name>
<name>
<surname><![CDATA[Kodroff]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Caldwell]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Kelly]]></surname>
<given-names><![CDATA[T]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Spondylocostal Dysostosis Associated with Anal and Urogenital Anomalies in a Mennonite Sibship]]></article-title>
<source><![CDATA[Am J Med Genet]]></source>
<year>1981</year>
<volume>8</volume>
<page-range>117-127</page-range></nlm-citation>
</ref>
<ref id="B2">
<label>2</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Aguinaga]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Yllescas]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Canseco]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Machuca]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Acevedo]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Mayén-Molina]]></surname>
<given-names><![CDATA[DG]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Prenatal Clinical Characteristics of Casamassima-Morton-Nance Syndrome]]></article-title>
<source><![CDATA[Prenat Diagn]]></source>
<year>2009</year>
<volume>29</volume>
<page-range>172-176</page-range></nlm-citation>
</ref>
<ref id="B3">
<label>3</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Thauvin-Robinet]]></surname>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Spondylocostal Dysostosis, Anal and Genitourinary Malformations in a Fetal Case: A New Case of Casamassima-Morton-Nance Syndrome?]]></article-title>
<source><![CDATA[Eur J Med Genet]]></source>
<year>2007</year>
<volume>50</volume>
<page-range>85-91</page-range></nlm-citation>
</ref>
<ref id="B4">
<label>4</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Sparrow]]></surname>
<given-names><![CDATA[DB]]></given-names>
</name>
<name>
<surname><![CDATA[McInerney-Leo]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Gucev]]></surname>
<given-names><![CDATA[ZS]]></given-names>
</name>
<name>
<surname><![CDATA[Gardiner]]></surname>
<given-names><![CDATA[B]]></given-names>
</name>
<name>
<surname><![CDATA[Marshall]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Leo]]></surname>
<given-names><![CDATA[PJ]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Autosomal Dominant Spondylocostal Dysostosis is Caused by Mutation in TBX6]]></article-title>
<source><![CDATA[Hum Mol Genet]]></source>
<year>2013</year>
<volume>22</volume>
<numero>8</numero>
<issue>8</issue>
<page-range>1625-1631</page-range></nlm-citation>
</ref>
<ref id="B5">
<label>5</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Martínez-Frías]]></surname>
<given-names><![CDATA[ML]]></given-names>
</name>
<name>
<surname><![CDATA[Bermejo-Sánchez]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Martínez-Santana]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Nieto-Conde]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
<name>
<surname><![CDATA[Engüés-Jimeno]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Pérez-Fernández]]></surname>
<given-names><![CDATA[JL]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Síndromes de Jarcho-Levin y Casamassima: Diagnóstico Diferencial y Frecuencia en España]]></article-title>
<source><![CDATA[An Esp Pediatr]]></source>
<year>1998</year>
<volume>48</volume>
<numero>5</numero>
<issue>5</issue>
<page-range>510-514</page-range></nlm-citation>
</ref>
<ref id="B6">
<label>6</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Sasaki]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Hayashi]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Oi]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Anami]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Hanaoka]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Miyazaki]]></surname>
<given-names><![CDATA[O]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[A Fetus Diagnosed with Casamassima-Morton-Nance Syndrome with de novo del(8)(p231)]]></article-title>
<source><![CDATA[Prenat Diagn]]></source>
<year>2011</year>
<volume>31</volume>
<page-range>407-409</page-range></nlm-citation>
</ref>
<ref id="B7">
<label>7</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Pérez]]></surname>
<given-names><![CDATA[FJ]]></given-names>
</name>
<name>
<surname><![CDATA[Tobar]]></surname>
<given-names><![CDATA[V]]></given-names>
</name>
<name>
<surname><![CDATA[González]]></surname>
<given-names><![CDATA[LE]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Síndrome de Casamassima Morton Nance: Reporte de Caso y Revisión de la Literatura]]></article-title>
<source><![CDATA[Urol Colom]]></source>
<year>2009</year>
<volume>18</volume>
<numero>3</numero>
<issue>3</issue>
<page-range>121-126</page-range></nlm-citation>
</ref>
<ref id="B8">
<label>8</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Daikha-Dahmane]]></surname>
<given-names><![CDATA[F]]></given-names>
</name>
<name>
<surname><![CDATA[Huten]]></surname>
<given-names><![CDATA[Y]]></given-names>
</name>
<name>
<surname><![CDATA[Morvan]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Szpiro-Tapia]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
<name>
<surname><![CDATA[Nessmann]]></surname>
<given-names><![CDATA[C]]></given-names>
</name>
<name>
<surname><![CDATA[Eydoux]]></surname>
<given-names><![CDATA[P]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Fetus with Casamassima-Morton-Nance Syndrome and an Inherited (6;9) Balanced Translocation]]></article-title>
<source><![CDATA[Am J Med Genet]]></source>
<year>1998</year>
<volume>80</volume>
<page-range>514-517</page-range></nlm-citation>
</ref>
<ref id="B9">
<label>9</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Camacho Díaz]]></surname>
<given-names><![CDATA[JA]]></given-names>
</name>
<name>
<surname><![CDATA[Casas Gómez]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Amat Barnés]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Giménez Llort]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[García García]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Litiasis Renal en el Niño]]></article-title>
<source><![CDATA[An Esp Pediatr]]></source>
<year>1996</year>
<volume>44</volume>
<numero>3</numero>
<issue>3</issue>
<page-range>225-228</page-range></nlm-citation>
</ref>
<ref id="B10">
<label>10</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Santos-Ruiz]]></surname>
<given-names><![CDATA[MI]]></given-names>
</name>
<name>
<surname><![CDATA[Hidalgo-Barquero del Rosal]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[García-Blanco]]></surname>
<given-names><![CDATA[JM]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Urolitiasis en la Infancia: Revisión Clínica y Epidemiológica de los Últimos Años en Nuestro Medio]]></article-title>
<source><![CDATA[Vox Pediátrica]]></source>
<year>2004</year>
<volume>12</volume>
<numero>1</numero>
<issue>1</issue>
<page-range>13-19</page-range></nlm-citation>
</ref>
<ref id="B11">
<label>11</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Alter]]></surname>
<given-names><![CDATA[BP]]></given-names>
</name>
<name>
<surname><![CDATA[Rosenberg]]></surname>
<given-names><![CDATA[PS]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[VACTERL-H Association and Fanconi Anemia]]></article-title>
<source><![CDATA[Mol Syndromol]]></source>
<year>2013</year>
<volume>4</volume>
<page-range>87-93</page-range></nlm-citation>
</ref>
<ref id="B12">
<label>12</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Mortier]]></surname>
<given-names><![CDATA[GR]]></given-names>
</name>
<name>
<surname><![CDATA[Lachman]]></surname>
<given-names><![CDATA[RS]]></given-names>
</name>
<name>
<surname><![CDATA[Bocian]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Rimoin]]></surname>
<given-names><![CDATA[DL]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Multiple Vertebral Segmentation Defects: Analysis of 26 New Patients and Review of the Literature]]></article-title>
<source><![CDATA[Am J Med Genet]]></source>
<year>1996</year>
<volume>61</volume>
<page-range>310-319</page-range></nlm-citation>
</ref>
<ref id="B13">
<label>13</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Gucev]]></surname>
<given-names><![CDATA[ZS]]></given-names>
</name>
<name>
<surname><![CDATA[Tasic]]></surname>
<given-names><![CDATA[V]]></given-names>
</name>
<name>
<surname><![CDATA[Pop-Jordanova]]></surname>
<given-names><![CDATA[N]]></given-names>
</name>
<name>
<surname><![CDATA[Sparrow]]></surname>
<given-names><![CDATA[DB]]></given-names>
</name>
<name>
<surname><![CDATA[Dunwoodie]]></surname>
<given-names><![CDATA[SL]]></given-names>
</name>
<name>
<surname><![CDATA[Ellard]]></surname>
<given-names><![CDATA[S]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Autosomal Dominant Spondylocostal Dysostosis in Three Generations of a Macedonian Family: Negative Mutation Analysis of DLL3, MESP2, HES7, and LFNG]]></article-title>
<source><![CDATA[Am J Med Genet Part A]]></source>
<year>2010</year>
<volume>152A</volume>
<page-range>1378-1382</page-range></nlm-citation>
</ref>
<ref id="B14">
<label>14</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Theisen]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Microarray-based Comparative Genomic Hybridization (aCGH)]]></article-title>
<source><![CDATA[Nature Education]]></source>
<year>2008</year>
<volume>1</volume>
<numero>1</numero>
<issue>1</issue>
<page-range>45</page-range></nlm-citation>
</ref>
<ref id="B15">
<label>15</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Bamshad]]></surname>
<given-names><![CDATA[MJ]]></given-names>
</name>
<name>
<surname><![CDATA[Ng]]></surname>
<given-names><![CDATA[SB]]></given-names>
</name>
<name>
<surname><![CDATA[Bigham]]></surname>
<given-names><![CDATA[AW]]></given-names>
</name>
<name>
<surname><![CDATA[Tabor]]></surname>
<given-names><![CDATA[HK]]></given-names>
</name>
<name>
<surname><![CDATA[Emond]]></surname>
<given-names><![CDATA[MJ]]></given-names>
</name>
<name>
<surname><![CDATA[Nickerson]]></surname>
<given-names><![CDATA[DA]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Exom Sequencing as a Tool for Mendelian Disease Gene Discovery]]></article-title>
<source><![CDATA[Nat Rev Genet]]></source>
<year>2011</year>
<volume>12</volume>
<page-range>745-755</page-range></nlm-citation>
</ref>
<ref id="B16">
<label>16</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Kiezun]]></surname>
<given-names><![CDATA[A]]></given-names>
</name>
<name>
<surname><![CDATA[Garimella]]></surname>
<given-names><![CDATA[K]]></given-names>
</name>
<name>
<surname><![CDATA[Do]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
<name>
<surname><![CDATA[Stitziel]]></surname>
<given-names><![CDATA[NO]]></given-names>
</name>
<name>
<surname><![CDATA[Neale]]></surname>
<given-names><![CDATA[BM]]></given-names>
</name>
<name>
<surname><![CDATA[McLaren]]></surname>
<given-names><![CDATA[PJ]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Exome Sequencing and the Genetic Basis of Complex Traits]]></article-title>
<source><![CDATA[Nat Genet]]></source>
<year>2012</year>
<volume>44</volume>
<numero>6</numero>
<issue>6</issue>
<page-range>623-630</page-range></nlm-citation>
</ref>
<ref id="B17">
<label>17</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Nazer]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[Ramírez]]></surname>
<given-names><![CDATA[R]]></given-names>
</name>
</person-group>
<article-title xml:lang="es"><![CDATA[Malformaciones Congénitas en los Hijos de Madres Diabéticas]]></article-title>
<source><![CDATA[Rev Med Chile]]></source>
<year>2000</year>
<volume>128</volume>
<numero>9</numero>
<issue>9</issue>
<page-range>1045-1052</page-range></nlm-citation>
</ref>
<ref id="B18">
<label>18</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Chen]]></surname>
<given-names><![CDATA[CP]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Syndromes, Disorders and Maternal Risk Factors Associated with Neural Tube Defects (II)]]></article-title>
<source><![CDATA[Taiwan J Obstet Gynecol]]></source>
<year>2008</year>
<volume>47</volume>
<numero>1</numero>
<issue>1</issue>
<page-range>10-17</page-range></nlm-citation>
</ref>
<ref id="B19">
<label>19</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Devos]]></surname>
<given-names><![CDATA[EA]]></given-names>
</name>
<name>
<surname><![CDATA[Leroy]]></surname>
<given-names><![CDATA[JG]]></given-names>
</name>
<name>
<surname><![CDATA[Braeckman]]></surname>
<given-names><![CDATA[JJ]]></given-names>
</name>
<name>
<surname><![CDATA[Vanden-Bulcke]]></surname>
<given-names><![CDATA[LJ]]></given-names>
</name>
<name>
<surname><![CDATA[Langer]]></surname>
<given-names><![CDATA[LO]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Spondylocostal Dysostosis and Urinary Tract Anomaly: Definition and Review of an Entity]]></article-title>
<source><![CDATA[Eur J Pediatr]]></source>
<year>1978</year>
<volume>128</volume>
<page-range>7-15</page-range></nlm-citation>
</ref>
<ref id="B20">
<label>20</label><nlm-citation citation-type="journal">
<person-group person-group-type="author">
<name>
<surname><![CDATA[Martínez-Frías]]></surname>
<given-names><![CDATA[ML]]></given-names>
</name>
<name>
<surname><![CDATA[Bermejo-Sánchez]]></surname>
<given-names><![CDATA[E]]></given-names>
</name>
<name>
<surname><![CDATA[Paisán]]></surname>
<given-names><![CDATA[L]]></given-names>
</name>
<name>
<surname><![CDATA[Martín]]></surname>
<given-names><![CDATA[M]]></given-names>
</name>
<name>
<surname><![CDATA[Egüés]]></surname>
<given-names><![CDATA[J]]></given-names>
</name>
<name>
<surname><![CDATA[López]]></surname>
<given-names><![CDATA[JA]]></given-names>
</name>
</person-group>
<article-title xml:lang="en"><![CDATA[Severe Spondylocostal Dysostosis Associated With Other Congenital Anomalies: A Clinical/Epidemiologic Analysis and Description of Ten Cases From the Spanish Registry]]></article-title>
<source><![CDATA[Am J Med Genet]]></source>
<year>1994</year>
<volume>51</volume>
<page-range>203-212</page-range></nlm-citation>
</ref>
</ref-list>
</back>
</article>